検量線とは?エクセル作成手順からR2の罠まで現場プロが徹底解説
実験室や品質管理の現場で、未知試料の成分量を割り出すために避けて通れない作業が検量線の作成です。しかし、機器分析を始めたばかりの技術者や学生からは「なぜわざわざ手間をかけて標準液を何本も測るのか」「装置が直接数値を弾き出してくれないのか」という疑問が後を絶ちません。現場で測定機器が表示しているのは、実は濃度そのものではなく、検出器が捉えた電圧や吸光度といった物理シグナルに過ぎないからです。
日本薬局方やJIS規格が厳格化するなか、検量線の引き方ひとつで製品の合否判定や学術論文の信頼性が大きく揺らぐ事態も起きています。本稿では、分析化学の屋台骨である検量線の基礎理論から、エクセルを用いた正確な作成手順、現場で長年議論が続く「原点を通すべきか否か」の論争、そして相関係数R²の盲信が招くリスクまで、分析現場のリアルな知見を交えて体系的に解き明かします。
📌 【この記事の重要ポイントまとめ】
- 要点1:検量線は機器のシグナル強度(吸光度や面積)を未知の濃度へ変換するための「精密な換算定規」である。
- 要点2:エクセルの最小二乗法で傾きと切片を求める際、理由のない「原点強制通過」は低濃度域の重大な測定誤差を引き起こす。
- 要点3:決定係数R²が0.999を超えていても高濃度域の飽和や湾曲は見抜けないため、残差プロットと定量下限(LOQ)の確認が不可欠。
【基礎知識】検量線とは何か?分析装置が「濃度を直接測れない」根本理由
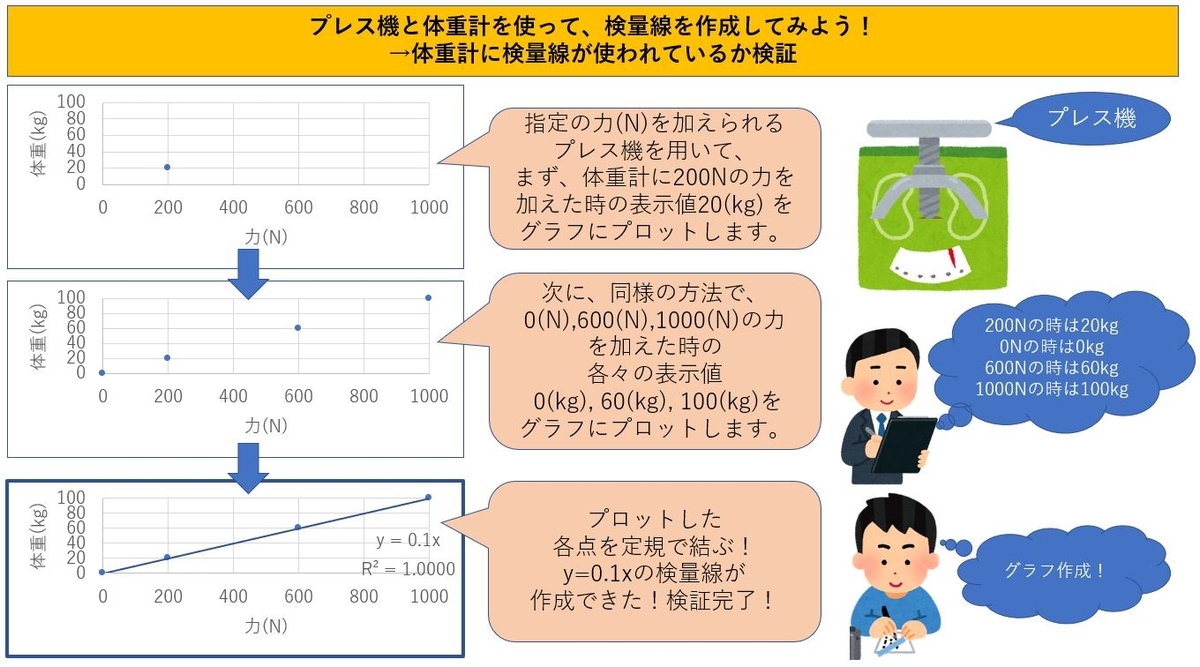
分析機器の画面に「〇〇 ppm」という確定値が表示されるのを見て、機械が直接濃度を読み取っていると錯覚するケースは少なくありません。しかし現実には、分光光度計は光の減衰度合を、クロマトグラフは検出器に流れた電流値を記録しているだけです。この検出器が発する出力シグナルと、試料中に存在する目的成分の濃度との相関関係を数式・グラフとして可視化したものこそが検量線(Calibration Curve)です。
吸光光度法を例にとると、基礎となる物理法則がランベルト・ベールの法則(Lambert-Beer law)です。光路長を $b$、吸光係数を $\varepsilon$、モル濃度を $c$ としたとき、吸光度 $A$ は以下の式で定義されます。
$$A = \varepsilon \cdot b \cdot c$$
光路長が一定のセル(通常1 cm)を用いる場合、吸光度と濃度計算は理論上完全な正比例関係を描きます。あらかじめ濃度が確定している標準物質(標準液)を数段階に希釈して測定し、横軸(X軸)に濃度、縦軸(Y軸)にシグナル強度をプロットすれば、シグナルから逆算して未知検体の濃度を特定できる換算表が完成します。検量線とは、目に見えない分子の量を測るために人間が装置と交わす「翻訳プロトコル」に他なりません。

【実務直結】検量線の作り方とエクセル作成手順|傾きと切片を迷わず算出する
実験現場における検量線の作り方は、精確な標準溶液の調製からスタートします。一般的には、定量を行いたい濃度の想定範囲を挟むように、ブランク(濃度ゼロ)を含めて5点から7点程度の濃度水準を設定するのが国際的な標準手順です。
実務で頻繁に利用される検量線エクセル作成手順は、手計算の負担を劇的に減らす一方で、操作の裏側にある数式処理を理解しておく必要があります。エクセルを用いた標準的な作図・計算フローは次の通りです。
- データ入力:A列に標準液の「濃度(既知値)」、B列に機器で得られた「吸光度またはピーク面積」を入力します。
- 散布図の挿入:入力データ範囲を選択し、「挿入」タブから「散布図(マーカーのみ)」を選択します。折れ線グラフを選ぶとX軸の間隔が均等処理されてしまい、正しい近似直線が引けなくなるため注意が必要です。
- 近似曲線の追加:グラフ上のデータ点を右クリックし、「近似曲線の追加」を選択。「線形」にチェックを入れます。
- 数式と決定係数の表示:オプション内の「グラフに数式を表示する」「グラフにR-2乗値を表示する」にチェックを入れます。
近似直線の算出アルゴリズムには最小二乗法(Ordinary Least Squares: OLS)が用いられます。これは各測定点と直線との縦方向のズレ(残差)を2乗した合計値が最小になるよう直線を配置する統計手法です。得られた一次式 $y = ax + b$ において、検量線の傾きと切片は次のような重要な意味を持ちます。
傾き $a$ は分析系の感度を表し、数値が大きいほどわずかな濃度変化を高感度に検出できることを示します。一方、切片 $b$ は濃度がゼロのときのシグナルであり、溶媒や試薬に起因するバックグラウンド値を示します。実務では必ず試料を含まない対照液を測定するブランク補正を実施し、試薬由来の吸光を差し引いたうえで切片の挙動を監視しなければなりません。
なお、セル上で直接数値を抽出したい場合は、傾きを求める =SLOPE(既知のy, 既知のx)、切片を求める =INTERCEPT(既知のy, 既知のx)、あるいは統計詳細を一括出力する =LINEST(既知のy, 既知のx, TRUE, TRUE) 関数を活用するのがスマートな現場実務の定石です。
【実態検証】現場を悩ませる「原点を通すか問題」と相関係数R²の盲信
分析実務の現場で若手とベテランの間でしばしば激しい議論に発展するのが、「検量線原点を通すか」という選択です。エクセルの近似曲線設定には「切片:0」に固定するチェックボックスが存在するため、直感的に「濃度ゼロならシグナルもゼロになるはずだ」と原点を強制通過させてしまう分析者が後を絶ちません。
しかし、統計解析および日本薬局方(JP)やICH(日米EU医薬品規制調和国際会議)のバリデーション指針に照らすと、原則として原点を強制通過させてはならないというのが専門家の共通見解です。現実の測定系には、セル表面の光散乱、電子回路の暗電流、微量なマトリックス干渉など、完全には除去しきれないオフセットが存在します。切片をゼロに無理やり固定すると、真の切片が持っていたズレの歪みがすべて「直線の傾き」にしわ寄せされ、とりわけ定量下限付近の低濃度域で深刻な測定誤差(過大評価または過小評価)を生み出してしまいます。
さらに現場で蔓延しているのが「検量線相関係数R2(決定係数)信仰」です。多くの試験室で「R²が0.999以上だからこの検量線は完璧だ」と無批判に承認される傾向が見られます。大手化学メーカーの受託分析担当者は次のような裏事情を明かしています。
「お客様から『R²が0.995を下回っているから再試験しろ』と突き返されることが日常茶飯事です。しかし、高濃度域でシグナルが頭打ちになり全体が弓なりに曲がっていても、全体の相関をとるとR²が0.9992などを叩き出すケースはざらにあります。外見上の数字の良さに安心し、低濃度側の検体が数十パーセントも狂っている見逃しが一番恐ろしい事故につながります」
相関係数はあくまで「2変数間の直線的関連の強さ」を示す指標に過ぎず、直線性そのものの厳密な保証にはなりません。各測定点の実測値と計算値の乖離率(リカバリー率)を算出し、全範囲で要求精度(例えば真度の±5〜10%以内)に収まっているかを確認することこそが、信頼性担保の生命線です。
分析精度を極める応用技法|標準添加法と内標準法・HPLC検量線作成
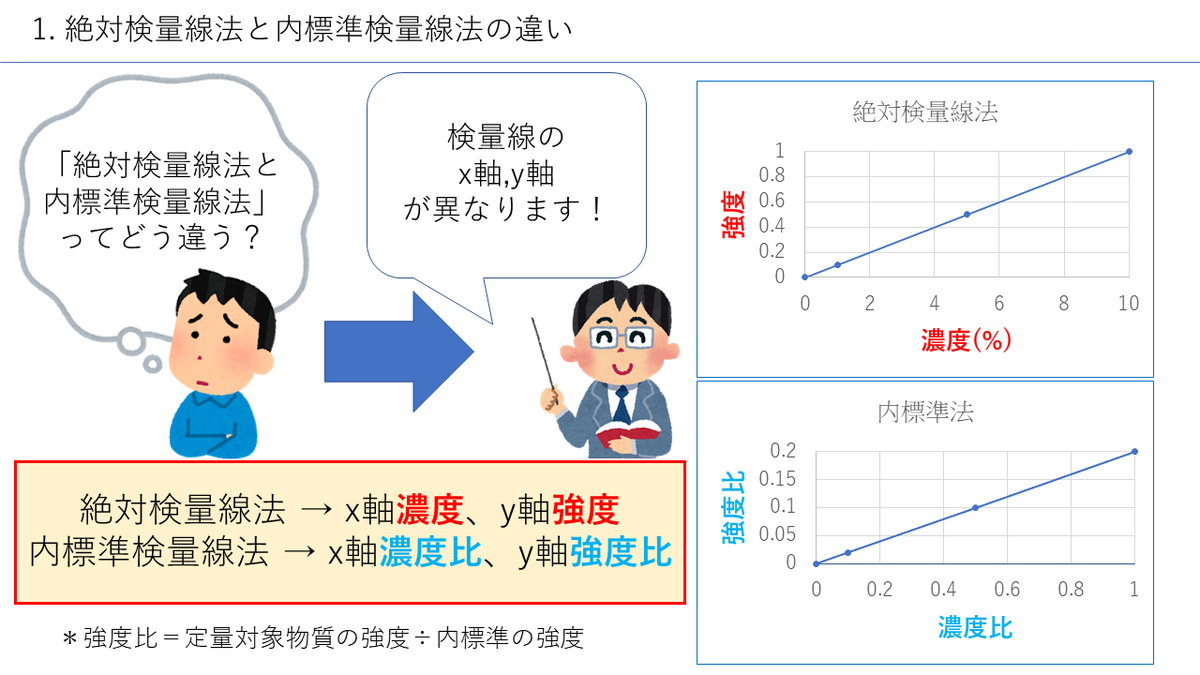
単純に標準液を段階希釈して検量線を引く手法を「絶対検量線法(外標準法)」と呼びます。しかし、土壌、血液、食品残渣のように夾雑物(夾雑マトリックス)が大量に含まれる実試料では、物理的・化学的干渉によって検出感度が標準液と異なってしまう現象(マトリックス効果)が頻発します。この障壁を打ち破るのが標準添加法と内標準法です。
標準添加法は、同一の未知試料複数本に対して目的成分の標準液を段階的に添加し、測定値をプロットしてマイナス側のX切片から元々の濃度を読み解く手法です。試料マトリックスの影響を完全に同調させられるため、微量重金属分析などで絶大な威力を発揮します。
一方、医薬品開発や環境分析の主役であるHPLC検量線作成においては、内標準法(Internal Standard: IS法)が極めて標準的です。試料調製の最初期段階で、天然には存在せず目的成分と似た化学挙動を示す内部標準物質を一定量添加します。注入量のばらつきや揮発による液量変化が生じても、「目的成分のピーク面積 ÷ 内部標準のピーク面積」の比率をY軸にとることで、人為的誤差や機器変動を自動的に相殺できます。
高精度な定量分析を実現するうえでは、定量下限と検出限界の厳格な設定も欠かせません。シグナルとノイズの比(S/N比)から算出するほか、検量線の回帰統計から導く手法が広く採用されています。回帰直線の残差標準偏差を $\sigma$、検量線の傾きを $S$ とした場合、国際ガイドラインに準拠した計算式は以下の通りです。
$$\text{検出限界(LOD)} = \frac{3.3 \cdot \sigma}{S}$$
$$\text{定量下限(LOQ)} = \frac{10 \cdot \sigma}{S}$$
検出限界は「統計的にブランクと区別できる限界」に過ぎず、この領域で数値を報告することは科学的に不誠実です。信頼に足る数値として定量結果を提示できるのは、ノイズの10倍の余裕を持たせた定量下限以上の領域に限られます。
【データ検証】主要な検量線手法の特性・適用条件・リスク徹底比較
測定対象の性質や分析装置の特性に応じて、最適な検量線手法を選択しなければなりません。現場で多用される代表的な4手法の特性と留意点を整理しました。
| 手法名 | 詳細・算出アプローチ | 適用基準・推奨環境 | 編集部の見解・実務リスク |
|---|---|---|---|
| 絶対検量線法(外標準法) | 既知濃度の標準系列を直接測定し、一次回帰式から未知濃度を算出する基本方式。 | マトリックス干渉が少なく、注入精度が高い均一系溶液のルーチン検査。 | 最も手軽だが、前処理段階の回収率低下やオートサンプラーの注入ムラを補正できない。 |
| 内標準法(IS法) | 一定量のISを添加し、目的成分とのピーク面積比(または高さ比)で回帰式を組む。 | HPLC、GC-MSなど前処理工程が長く、揮発・濃縮を伴う生体・環境微量分析。 | 注入再現性のブレを強力に排除可能。ただし物性の近い適切なIS物質の選定コストが高い。 |
| 標準添加法 | 試料等量に既知標準を段階添加し、外挿線が濃度軸(マイナス側)と交わる絶対値を取る。 | 原子吸光やICP-MSなど、共存物質によるイオン化干渉・粘性影響が激しい検体。 | マトリックス効果を物理的に相殺できるが、検体ごとに多点調製が必要で作業工数が激増する。 |
| 1点検量線法 | 原点と既知標準1点のみを結んで直線を仮定し、比例計算で濃度を算出する。 | 事前に多点検量線で完全な直線性・切片ゼロが検証済みの規格内工程管理。 | 極めて危険。わずかな装置ドリフトや切片変動に気づけず、規格外品流出の温床になる。 |
一般に知られていない盲点とネットの誤解|高濃度域の湾曲と希釈の落とし穴
ネット上の簡易解説記事では「直線上にプロットが並べば問題ない」と簡単に片付けられがちですが、実務の現場には教科書通りにいかない物理化学的な盲点が潜んでいます。その代表格が高濃度側における検量線の湾曲(頭打ち)です。
吸光光度法において吸光度が1.5〜2.0を超えてくると、検出器に届く透過光はわずか1%未満にまで激減します。このとき、光学系内部のわずかな散乱光(迷光)が無視できなくなり、本来の吸収シグナルよりも低い値が出力されて検量線が寝てしまいます。また、高濃度溶液中では分子同士の相互作用や会合、溶媒との平衡状態の変化が起こり、ランベルト・ベールの法則の前提である「孤立吸光分子」というモデルそのものが成立しなくなります。
もう一つの典型的な誤解が「外挿(補外:ほがい)」の安易な利用です。作成した検量線の最高濃度を超える強いシグナルが出た際、近似直線の数式をそのまま延長して濃度を計算してしまう事例が散見されます。検量線が直線性を保っていることが実証されているのは、あくまで標準液を打った最低濃度から最高濃度の内側(内挿範囲)のみです。外挿領域では検出器のリニアリティが保証されていないため、未知検体のシグナルが検量線の上限を超えた場合は、必ず検体を正確に希釈して検量線の中心付近に収め、再測定するのが分析実務における不文律です。
【プロの結論】分析の失敗を防ぐチェックリストと手法選定基準
分析データの捏造や品質不正が社会問題化する現代において、データのトレーサビリティを確保するためには属人的な感覚を排した運用基準が求められます。分析着手前およびデータ採用時には、以下の客観基準で妥当性を判定してください。
【この手法を採用すべき条件】
- 絶対検量線法:精製水や単純有機溶媒に溶解した標準物質であり、実試料の前処理回収率が98〜102%程度で安定している場合。
- 内標準法:固相抽出や液液抽出、減圧濃縮など多段階の前処理を伴い、回収率のブレが避けられない生体試料や残留農薬検査。
- 重み付き最小二乗法(Weighted LS):広範囲(例:3〜4桁オーダー)に及ぶ検量線で、低濃度側の分散が小さいにもかかわらず等分散性を仮定できない場合。
【直ちに測定をやり直すべき危険信号】
- 検量線の切片が定量下限(LOQ)のシグナル強度に対して無視できない割合(一般に10%以上)を占めているとき。
- 回帰直線の決定係数R²が0.995未満である、あるいはR²が0.999以上であっても残差が特定のカーブを描いて偏っているとき。
- 未知試料のシグナルが、作成した標準系列の最低点より下、または最高点より外側に位置しているとき。
【検量線とは】に関するよくある質問(FAQ)
Q1:エクセルで検量線を作るとき、切片を0に固定してはいけないのはなぜですか?
A1:分析系には試薬ブランクや装置のバックグラウンドノイズが存在するため、真の切片は完全にゼロにはなりません。エクセルの機能で無理に原点を通すと直線の傾きが歪み、特に微量成分を測る低濃度域で計算値が実態から大きく乖離する原因となります。公的規格でも切片を評価することが推奨されています。
Q2:相関係数R²が0.999以上であれば、検量線として必ず合格と言えますか?
A2:合格とは言えません。R²はデータ全体の直線への当てはまりを示すマクロな指標に過ぎず、高濃度側で値が飽和して曲線化していても0.999以上の数値が出ることがあります。各濃度点の逆算値が理論値の±5〜15%(分析規格に応じる)以内に入っているか、残差プロットに偏りがないかを確認することが不可欠です。
Q3:検出限界(LOD)と定量下限(LOQ)は実務でどう使い分けるべきですか?
A3:検出限界(LOD: 一般にシグナルノイズ比3倍相当)は「その成分が試料中に存在すると言える限界」であり、数値としての信頼性はありません。一方、定量下限(LOQ: 一般にシグナルノイズ比10倍相当)は「正しい精度と確からしさをもって数値を報告できる限界」です。検査報告書に数値を記載できるのは、LOQ以上の測定値のみとなります。
まとめ:今後の動向と失敗しないための判断基準
分析機器のデジタル化と自動化が急速に進んだ結果、ソフトウェアが裏側で自動的に検量線を計算し、最終濃度だけを画面に出力するブラックボックス化が進んでいます。しかし、どれほど機器が高度化しようとも、物理信号を濃度へ橋渡しするロジックが「検量線」であるという科学の基本原則は変わりません。
安易に原点を拘束しない統計的な誠実さ、見かけ上の相関係数R²に惑わされず低濃度域の挙動を注視する姿勢、そしてマトリックスに応じた内標準法や標準添加法の適切な選択。これら基本の徹底こそが、再現性の高い確かな分析データを支える唯一の基盤です。日常のルーチンワークに流されることなく、1本の直線の背後にある物理化学的根拠と統計学的な妥当性を常に点検し続けることが、分析者としての信頼を確立する最短ルートとなります。 (出典: 検量 線 と は(Yahoo!ニュース))
テクノロジーやライフスタイル領域を中心に執筆活動を行っています。趣味は写真撮影と旅行です。